📖 Overview
Glio-Cartography is a research-grade computational platform for the spatial characterization of the glioblastoma (GBM) tumor microenvironment. It integrates spot-resolution spatial transcriptomics, single-cell RNA-seq (scRNA-seq) reference deconvolution, and a graph neural network (GNN) classifier into a single reproducible five-stage pipeline, producing publication-ready quantification of histological zone architecture and oncogenic pathway activity.
Scope
The current validated input path accepts 10x Genomics Visium output paired with a compatible sc/snRNA-seq reference. It returns exploratory per-spot cell-composition estimates, Ivy GAP-inspired transcriptional zone signatures, pathway-expression proxies, and a research-use PDF. These outputs are computational hypotheses, not histopathology, molecular-test, prognostic, or treatment results.
Intended Use
⚠️
FOR RESEARCH USE ONLY (RUO). Glio-Cartography is not a medical device and has not been evaluated or cleared by any regulatory authority for diagnostic, prognostic, or treatment-decision use. Outputs must not be used, directly or indirectly, to guide patient care.
The pipeline is intended for hypothesis-generating research on archived, de-identified, or investigator-generated spatial transcriptomic data by qualified personnel operating under appropriate institutional oversight (see Data & Research Ethics).
Pipeline at a Glance
Data flow through five sequential, independently re-runnable stages:
Raw input (10x Visium + compatible sc/snRNA-seq reference)
        │
        ▼
[1] Preprocessing & QC  ──▶  [2] Deconvolution  ──▶  [3] GNN Zone Classification
                                                              │
                                                              ▼
                                            [5] Report Generation  ◀──  [4] Pathway Analysis
System Requirements
| Minimum | Recommended |
|---|
| OS | macOS 12+, Windows 10+, Ubuntu 20.04+ | macOS 14+, Windows 11, Ubuntu 22.04+ |
| RAM | 16 GB | 32 GB+ (large Visium sections) |
| Storage | 10 GB free | 50 GB+ (multi-sample studies) |
| GPU | Not required (CPU fallback) | CUDA-capable GPU, 8 GB+ VRAM (Stage 3 training) |
🚀 Quick Start
Get your first spatial GBM analysis running in under 10 minutes.
1. Download and Install
Download the Glio-Cartography installer for your operating system from the Downloads page. Run the installer and follow the on-screen instructions.
2. Activate your License
Open Glio-Cartography → Settings → License. Copy your Machine ID and request a license on this website. Your account will be active once approved by the admin.
3. Load your data
Click New Analysis, select your 10x Visium output directory, and add a compatible sc/snRNA-seq reference (.h5ad or 10x HDF5).
4. Run the pipeline
Configure QC thresholds, select Tangram or the documented fallback, and click Run Pipeline. The five-stage pipeline runs locally.
5. Export Report
Navigate to Report tab and click Export PDF. The publication-quality report includes all spatial maps, pathway scores, and zone classifications.
Installation
Glio-Cartography is a standalone desktop application. It bundles its own Python environment — no conda or pip required.
macOS
- Download
GlioCartography-mac.dmg
- Open the DMG and drag Glio-Cartography to Applications
- If macOS Gatekeeper blocks the app: System Settings → Privacy & Security → Open Anyway
Windows
- Download and run
GlioCartography-win.exe
- Follow the installation wizard
- Windows Defender SmartScreen: click More info → Run anyway
Linux (AppImage)
You can run and download the desktop app via terminal commands:
# 1. Fetch AppImage from website
wget https://gliocartography.com/download/linux -O GlioCartography.AppImage

# 2. Add execution permission
chmod +x GlioCartography.AppImage

# 3. Launch AppImage
./GlioCartography.AppImage
On some distributions you may need to install libfuse2 (e.g. sudo apt install libfuse2).
License Activation
Each license is tied to one Machine ID (a cryptographic fingerprint of your hardware). To activate:
- Open Glio-Cartography
- Go to Settings → License
- Copy the displayed Machine ID
- Request a license on this website, entering your Machine ID
- Your account will be activated manually by the administrator
- Once approved, copy the license key received and paste it in the License Key field, then click Activate
ℹ️
Academic licenses are free for verified academic users. Requests are reviewed and activated by administrators within 2–5 business days.
Stage 1 — Preprocessing
Loads and quality-controls both spatial (Visium) and single-cell (scRNA-seq) data.
Spatial QC Filters
min_counts — minimum UMI counts per spot (default: adaptive MAD-based)min_genes — minimum detected genes per spotmax_mito_pct — maximum mitochondrial gene percentage (default: median + 3×MAD)
scRNA-seq QC Filters
- Adaptive MT threshold: median + 3×MAD
- Doublet detection by count outliers
- Minimum 200 genes per cell
Supported Input Formats
- 10x Visium:
spatial/ directory with filtered_feature_bc_matrix.h5
- scRNA-seq: 10x HDF5
.h5, AnnData .h5ad
Stage 2 — Deconvolution
Because each Visium spot (55 µm diameter) typically overlaps multiple cells, Stage 2 decomposes the mixed transcriptomic signal of every spot into a probability-weighted composition over reference cell types, using a paired scRNA-seq atlas as the compositional basis.
Methods
- Tangram — maps reference cell profiles to spatial spots using shared genes and annotated reference groups.
- NNLS comparison — provides an independent non-negative least-squares estimate used to report cross-method concordance.
Reference/query compatibility is essential. Low marker coverage or weak Tangram–NNLS concordance is reported as uncertainty and should limit downstream interpretation.
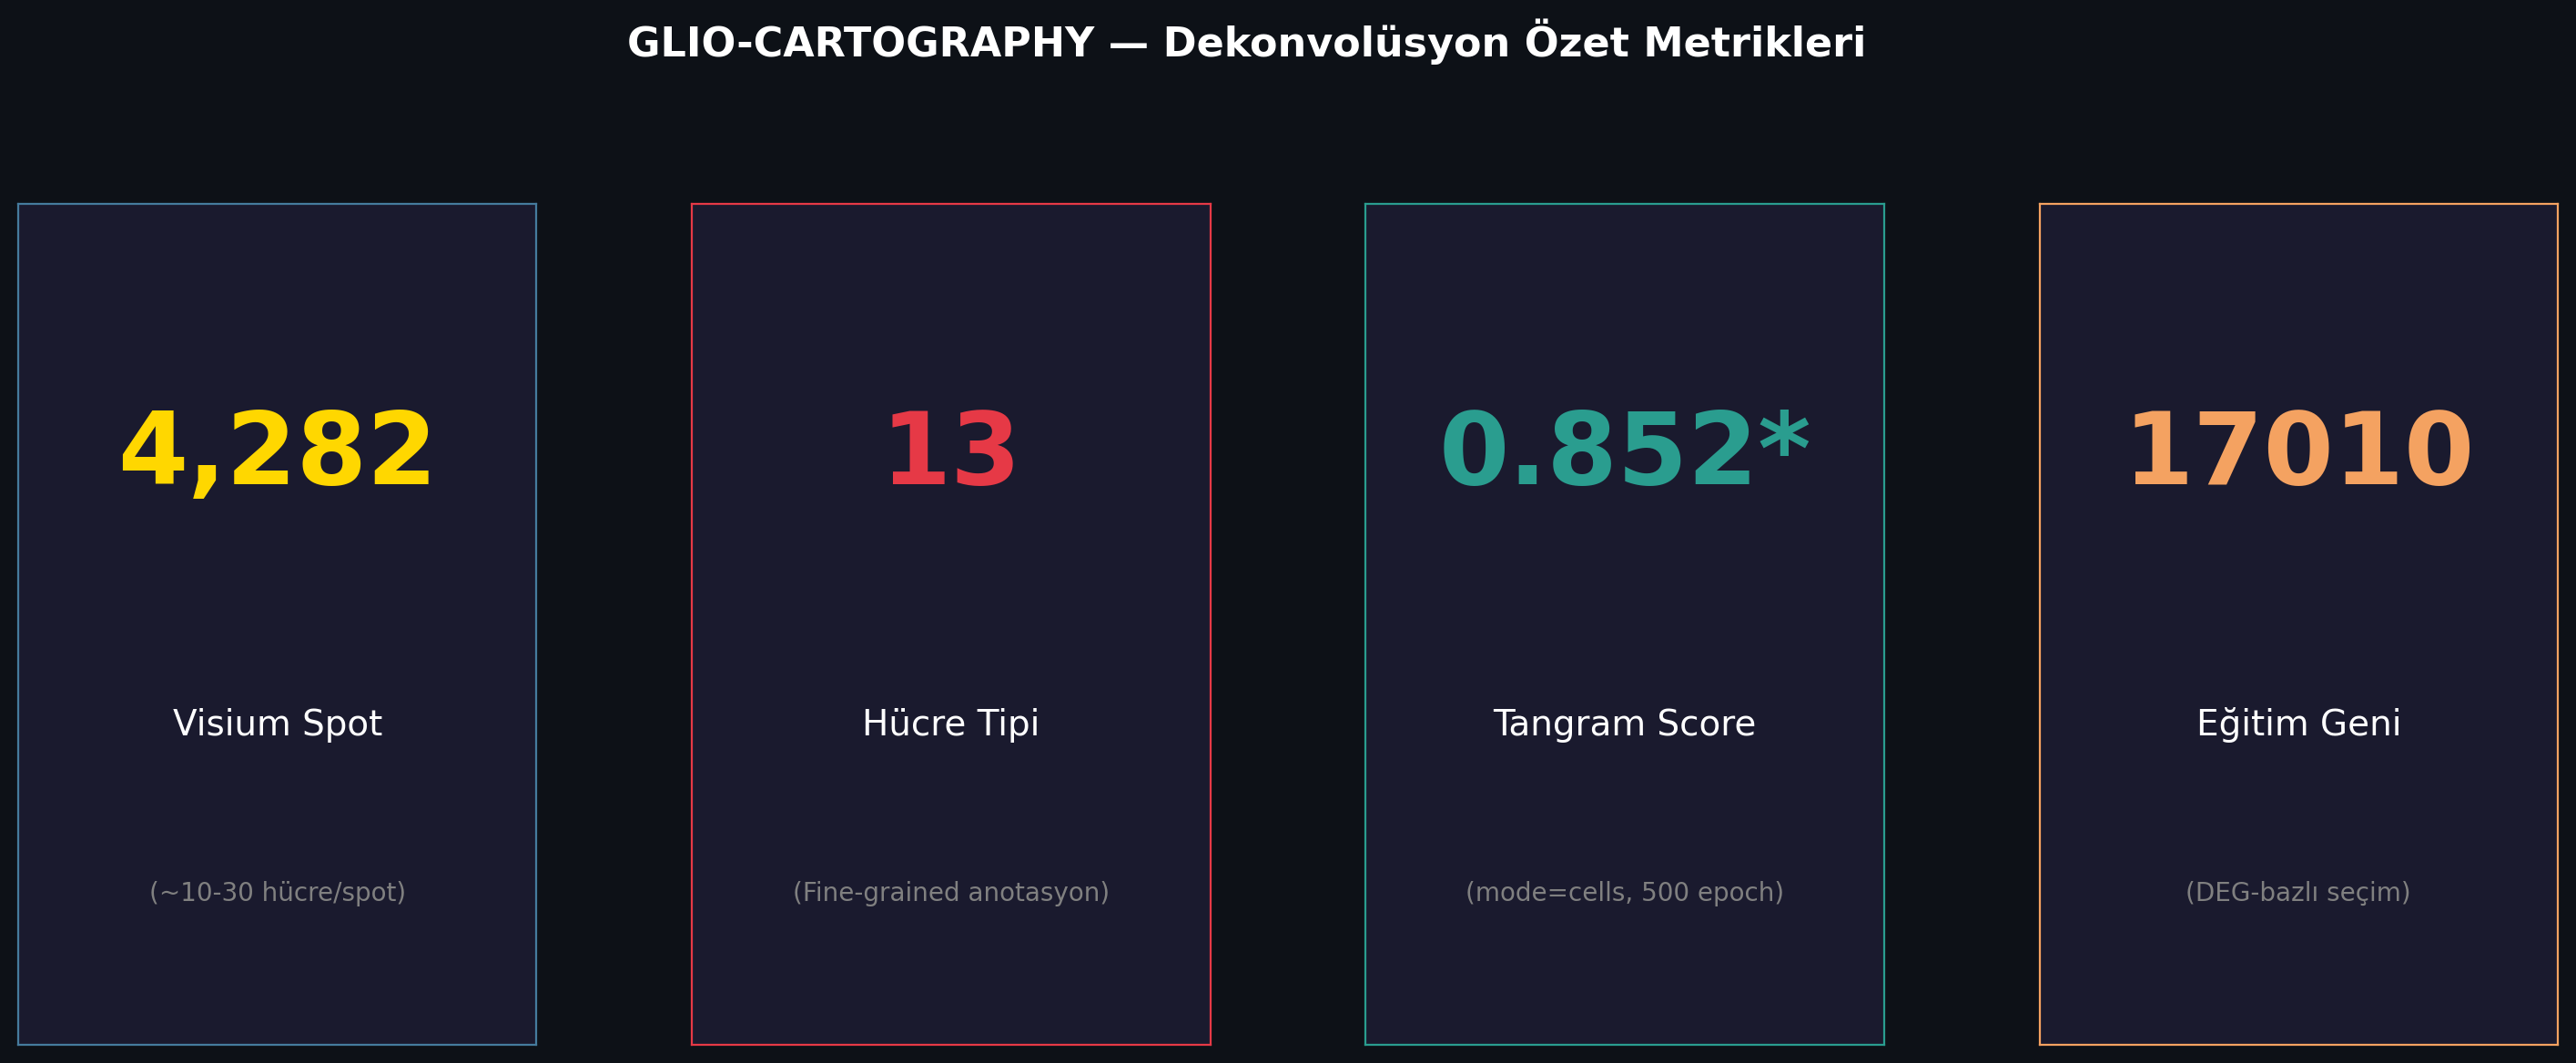
Figure 2.1: Deconvolution infographic showing spatial cellular mapping of astrocytes, microglia, oligodendrocytes, and neoplastic cell densities.
Cell Type Markers (configurable)
# configs/config.yaml
cell_type_markers:
  Tumor:         [TOP2A, MKI67, CDK4]
  Astrocyte:     [GFAP, AQP4, S100B]
  Microglia:     [IBA1, CX3CR1, P2RY12]
  Oligodendrocyte: [MBP, OLIG2, MOG]
  Endothelial:   [CD31, VWF, CLDN5]
Stage 3 — GNN Tumor Zone Classification
A graph neural network combines spatial and transcriptomic features to estimate five Ivy GAP-inspired transcriptional zone signatures. They are model-derived research labels and must not be presented as pathologist-confirmed histological regions:
- Pseudopalisading Necrosis — Hypoxic necrotic core
- Microvascular Proliferation (MVP) — Angiogenic region
- Cellular Tumor — Densely packed neoplastic cells
- Infiltrating Tumor — Tumor cells infiltrating normal brain
- Leading Edge — Peripheral invasion front
Graph Construction
Each spot is a graph node. Edges connect the k nearest spatial neighbors (default k=6, matching the Visium hexagonal lattice), weighted by a composite of physical proximity and transcriptional similarity:
w(i, j) = exp(−dist(i, j)² / 2σ²) · cos_sim(x_i, x_j)
where dist(i, j) is Euclidean distance in tissue coordinates, σ is a bandwidth set to the median nearest-neighbor distance, and cos_sim(x_i, x_j) is the cosine similarity between the (deconvolution-informed) expression vectors of spots i and j. This down-weights edges between spatially adjacent but transcriptionally dissimilar spots (e.g., across a sharp necrotic boundary).
Training & Evaluation
The network is optimized against computational cell-composition and signature-derived targets. Held-out errors measure internal consistency only. The current release does not contain a pathologist-labelled multi-section ground-truth cohort and therefore does not claim clinical zone-classification accuracy.
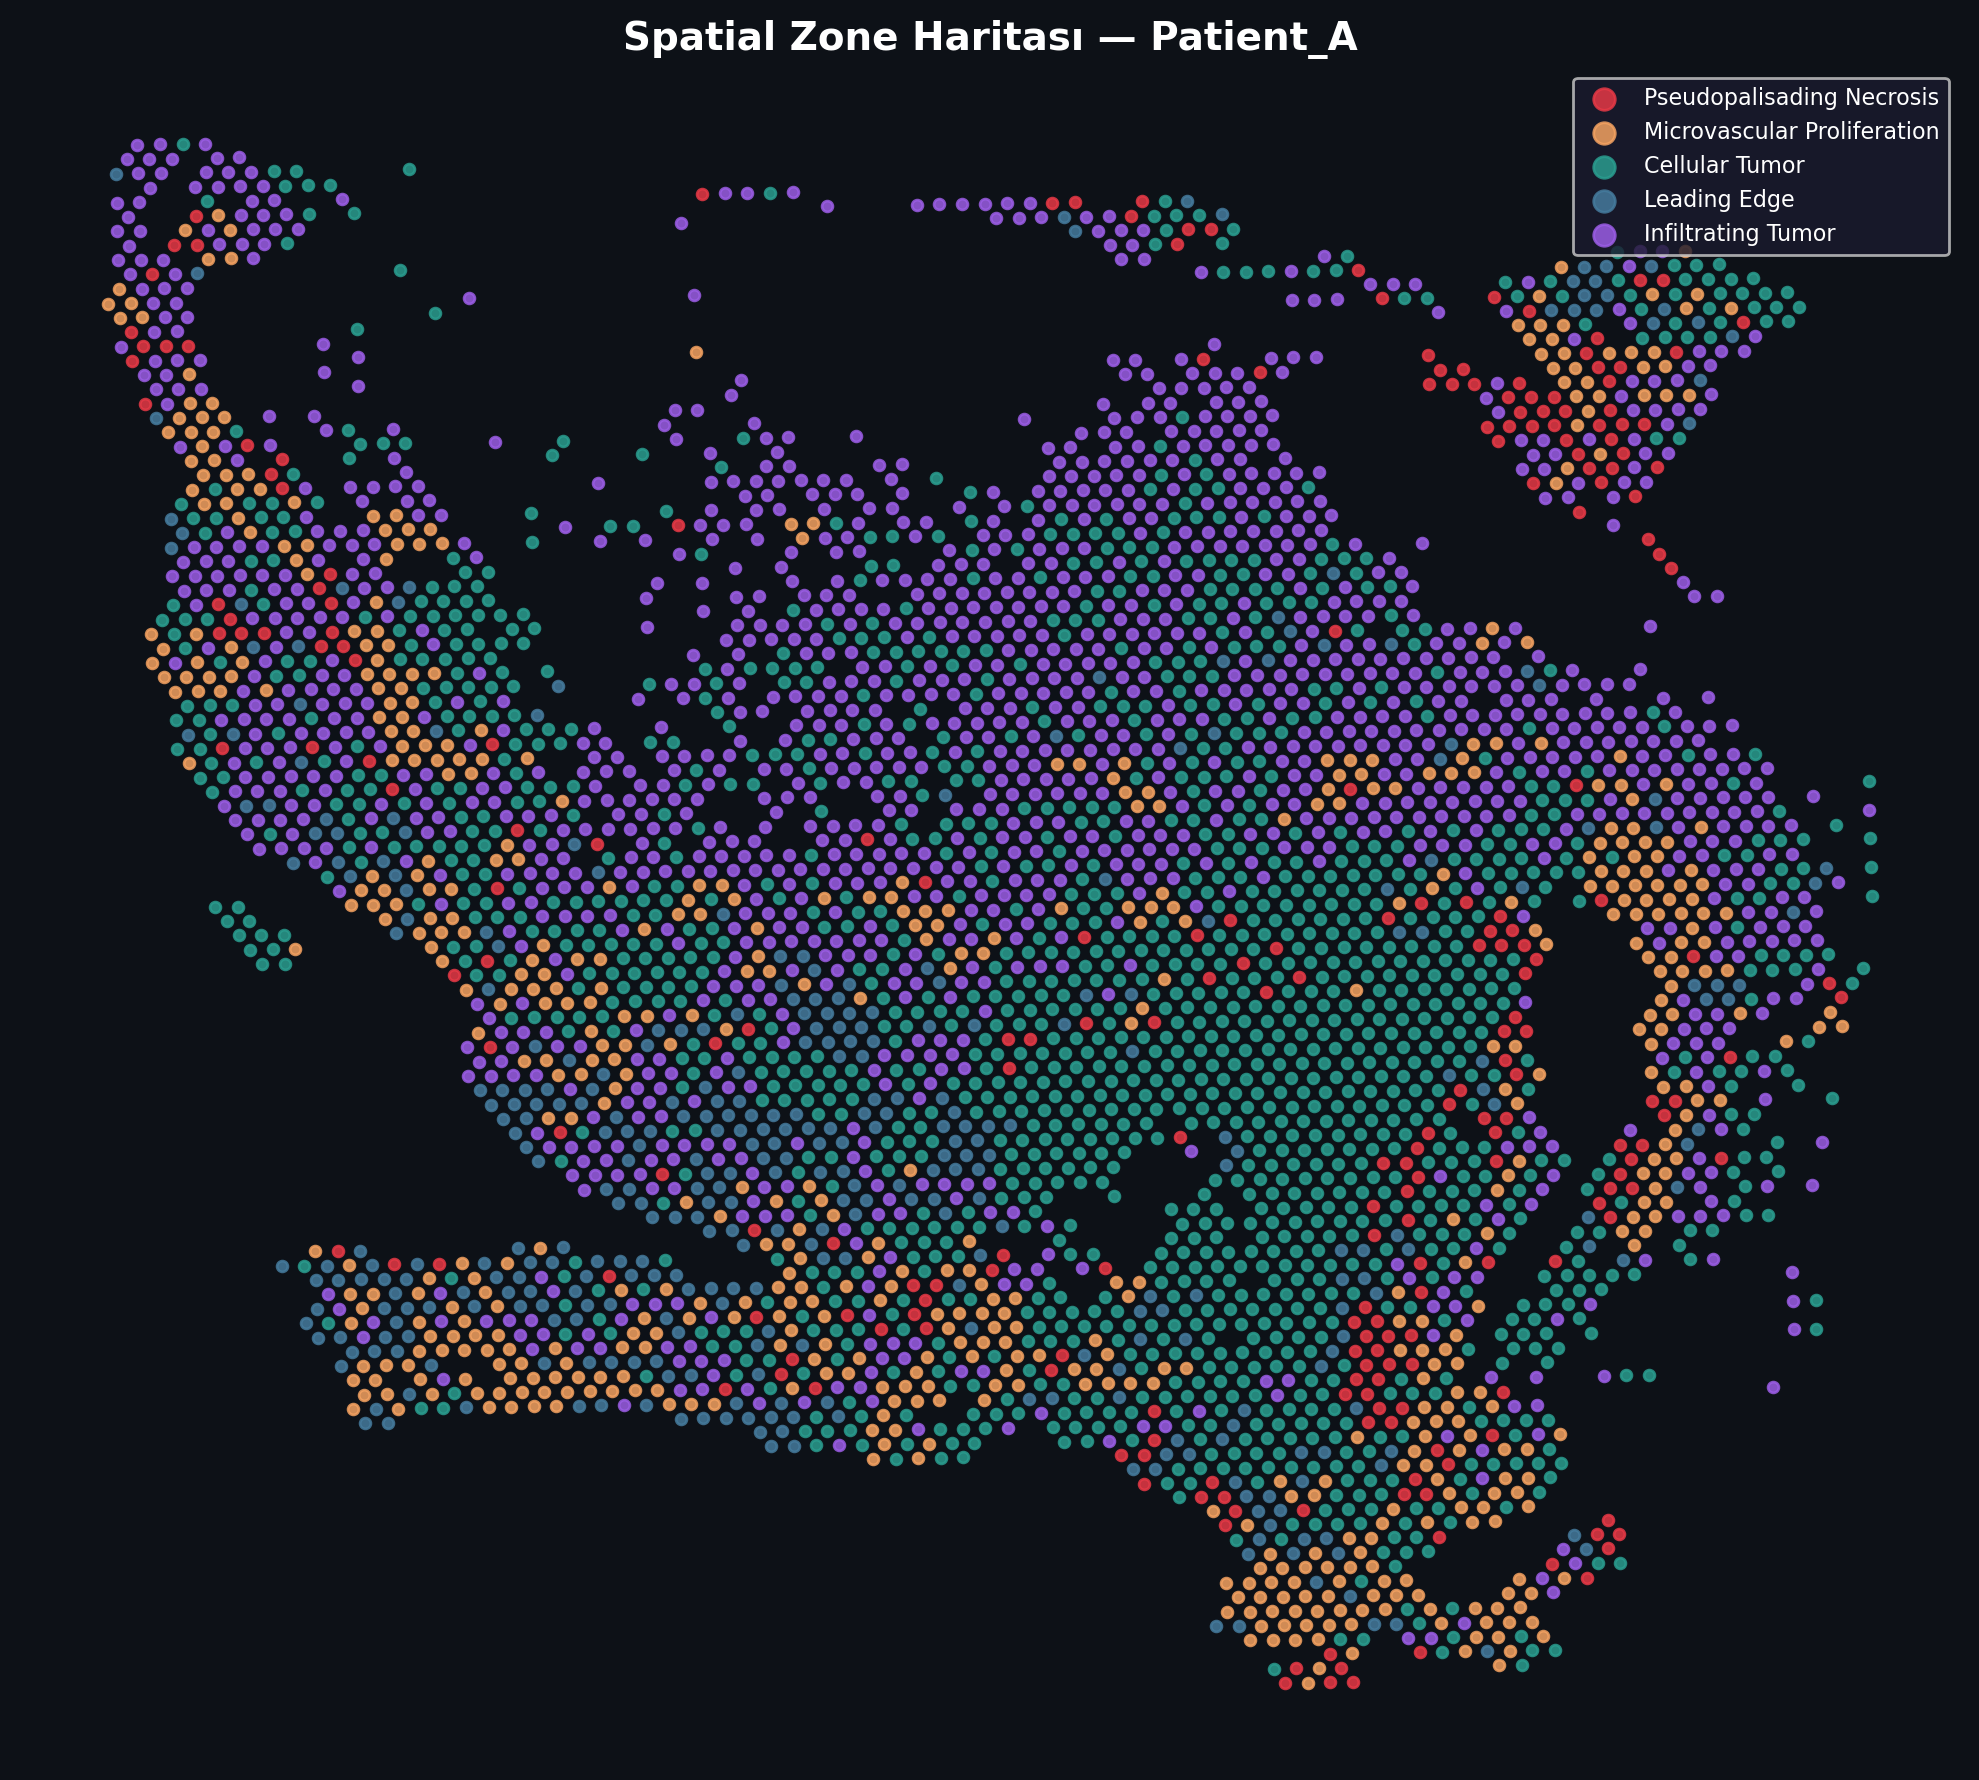
Figure 3.1: GNN-predicted microenvironment zones (Necrosis, MVP, Cellular Tumor, Infiltrating Edge) overlaid on H&E histology coordinates.
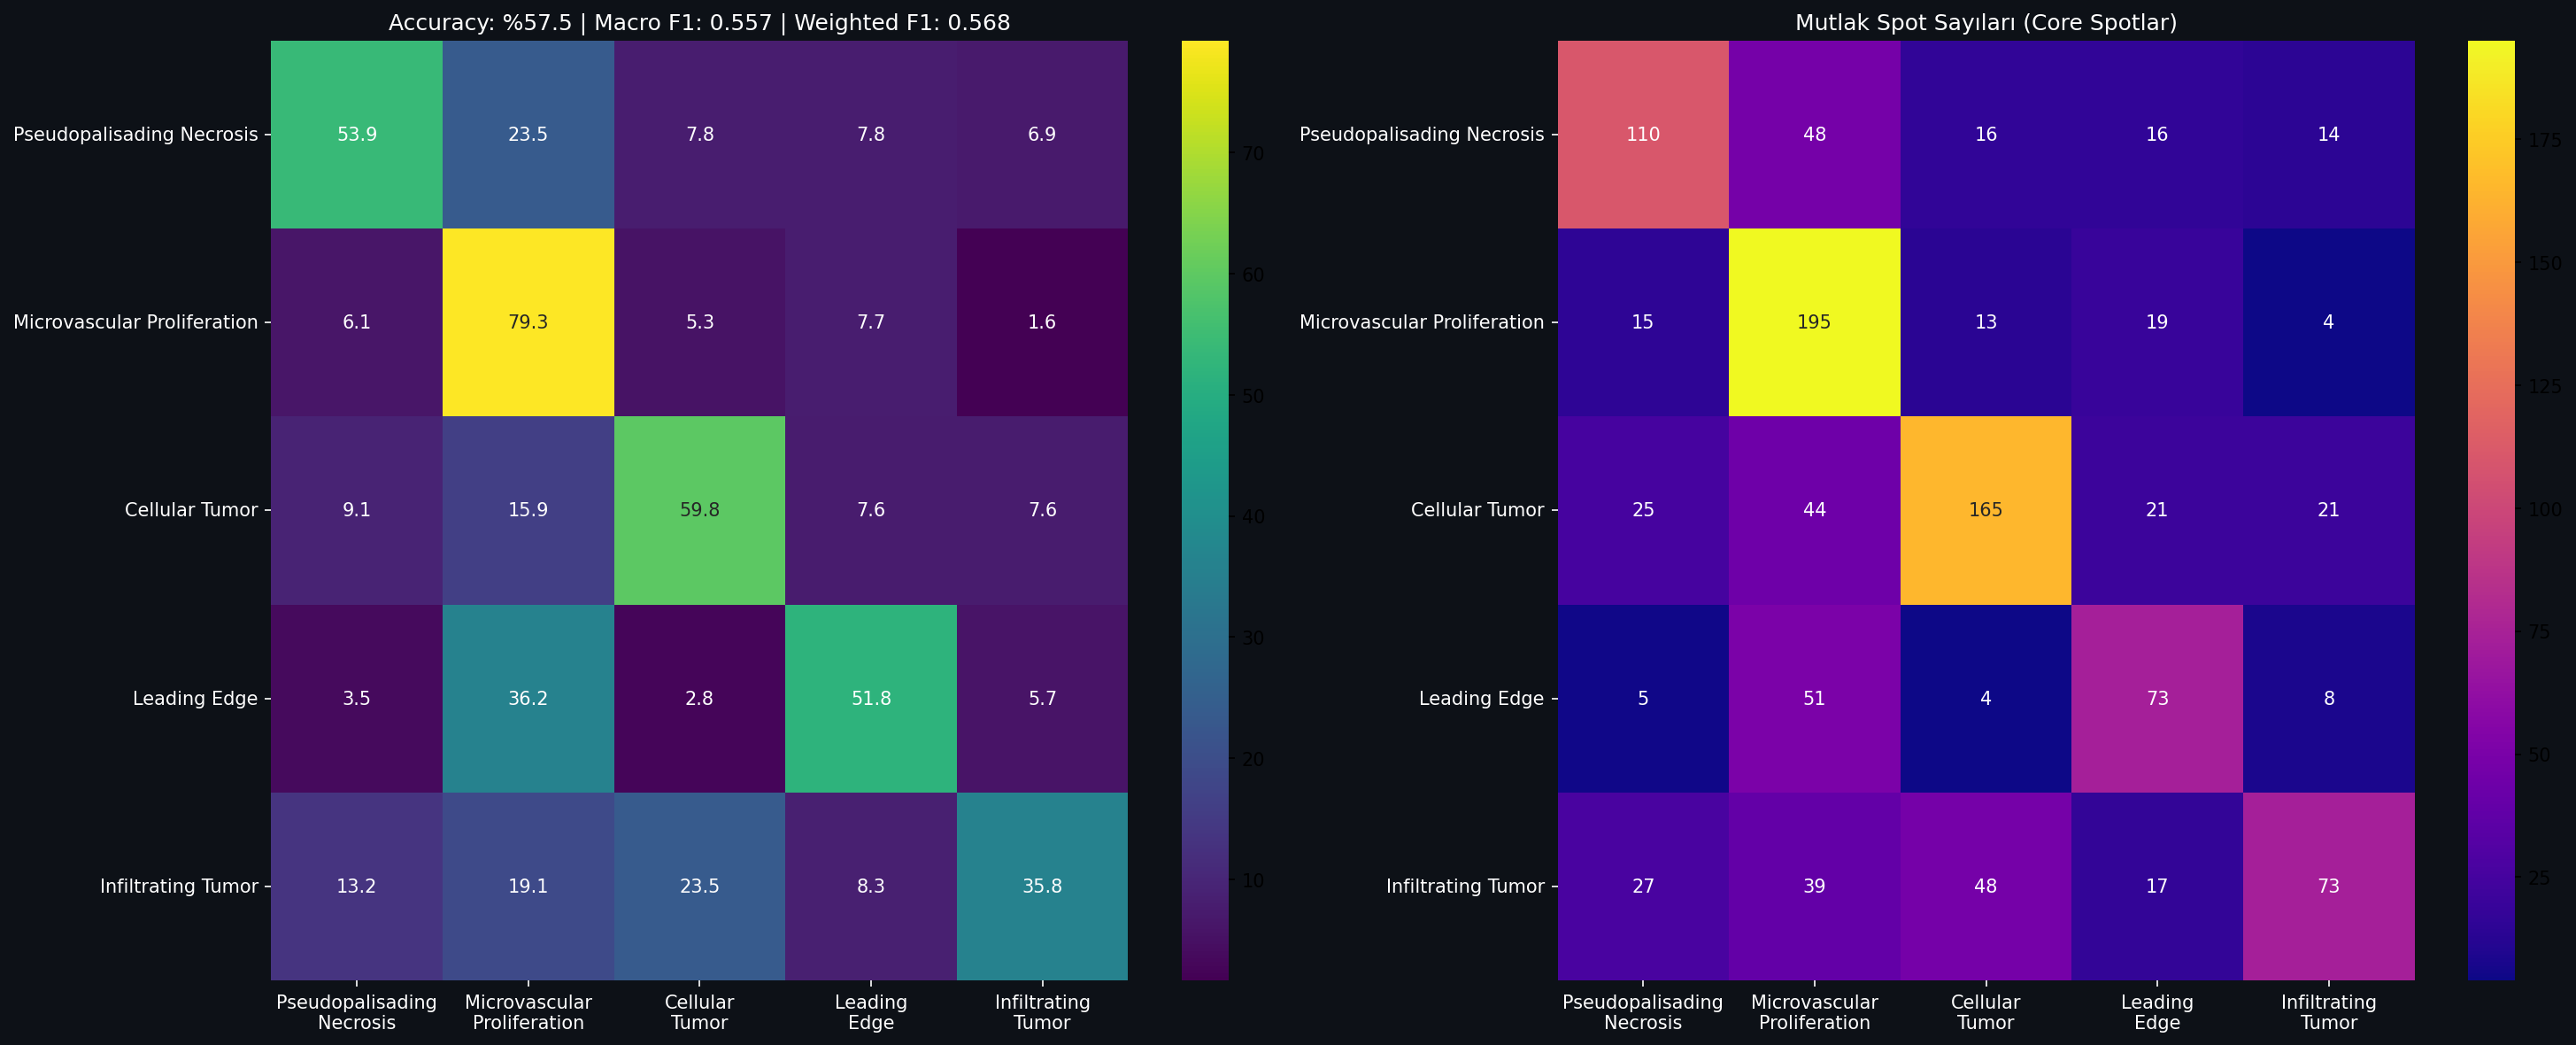
Figure 3.2: GraphSAGE classifier confusion matrix for histology validation sets.
Stage 4 — Pathway Analysis
Scores four oncogenic signaling pathways per spot using curated gene signatures:
- PI3K / AKT / mTOR
- MAPK / ERK
- JAK / STAT
- NFκB
For each pathway, a per-spot score is computed as the mean log-normalized expression of its member genes minus that of a size-matched, randomly sampled control gene set (an approach analogous to Seurat's AddModuleScore / scanpy's score_genes), then z-scaled within-sample to make scores comparable across pathways and sections.
Statistical Testing
Displayed pathway values are exploratory transcriptional signature scores. They do not measure phosphorylation, protein abundance, pathway flux, drug sensitivity, or clinical response.
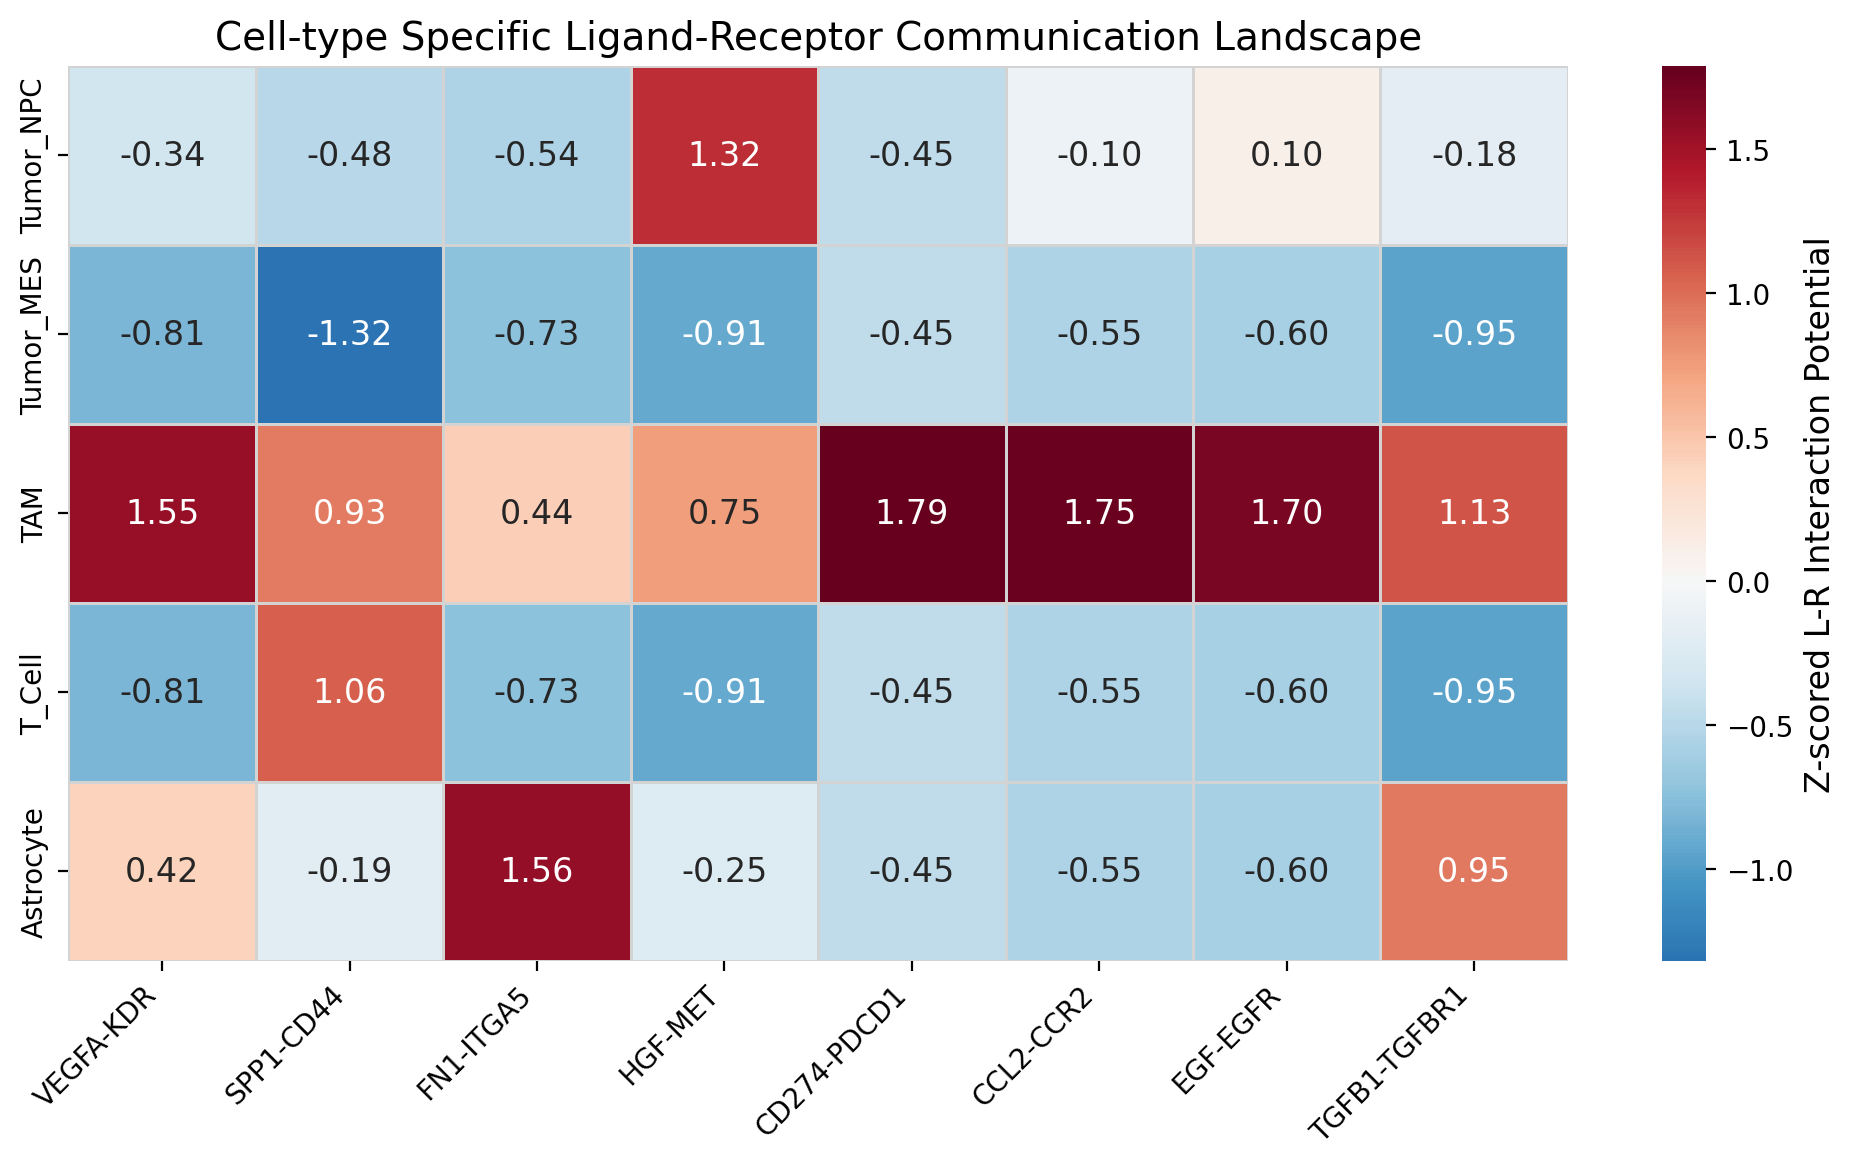
Figure 4.1: Ligand-Receptor pathway communication heatmap scored across the predicted zones.
Stage 5 — Report Generation
Generates a multi-page PDF report including:
- Sample QC summary
- Spatial UMAP and tissue section overlays
- Deconvolution pie charts per zone
- GNN zone classification map
- Pathway activation heatmap and zonal contrast plots
- Top differentially expressed genes per zone
- Enrichment analysis results
Methodology & Validation
This section summarizes how pipeline outputs were validated and the scope of applicability of that validation, so that results can be interpreted with appropriate statistical caution.
Current Validation Evidence
The full pipeline has been exercised on independent public 10x Visium cohorts. Validation reports preprocessing counts, method fallbacks, Tangram–NNLS concordance, held-out internal error, and external atlas gene-signature correspondence. None of these substitutes for specimen-matched pathologist ground truth.
Reported Metrics
- Cross-method concordance — agreement between Tangram and NNLS cell-composition estimates.
- Held-out composition MSE — internal consistency for computational targets, not clinical accuracy.
- External atlas correspondence — gene-signature alignment with Ivy GAP references, not specimen-level histology validation.
Known Limitations
- Zone signatures are not pathologist-confirmed labels; Visium spots average several cells and blur biological boundaries.
- Deconvolution accuracy depends on reference/query compatibility; an scRNA-seq reference from a discordant tumor subtype or a different sequencing chemistry will bias composition estimates.
- The five-zone taxonomy, while widely used, is a simplification of a continuous biological gradient; borderline spots should be interpreted as such rather than as hard class boundaries.
- Pathway scores are transcriptional proxies, not direct measurements of protein activity or phosphorylation state.
Users publishing results derived from this pipeline are encouraged to report the software version, configuration file, and reference dataset used, per the citation guidance below.
Glossary
| Term | Definition |
|---|
| Spot | A single spatially barcoded capture area on a Visium slide (55 µm diameter), typically overlapping 1–10 cells. |
| UMI | Unique Molecular Identifier — a random barcode used to distinguish PCR-amplified reads; it provides counts of captured molecules, not an absolute measurement of molecules in the tissue. |
| Deconvolution | Statistical decomposition of a mixed (multi-cell) expression signal into estimated proportions of constituent reference cell types. |
| scRNA-seq reference / atlas | A single-cell RNA sequencing dataset with known, annotated cell-type labels, used as the compositional basis for deconvolution. |
| GNN | Graph Neural Network — a model class that learns node representations by iteratively aggregating information from graph-connected neighbors. |
| MAD | Median Absolute Deviation — a robust (outlier-resistant) measure of statistical dispersion used for adaptive QC thresholds. |
| Pathway score | A per-spot summary statistic representing the relative transcriptional activity of a curated gene set for one signaling pathway. |
| Zone / microenvironment zone | One of five histologically and transcriptionally distinct GBM tissue regions (see Stage 3). |
| FDR | False Discovery Rate — the expected proportion of false positives among all statistically significant results after multiple-testing correction. |
How to Cite
If Glio-Cartography contributes to a publication, thesis, or report, cite the software and the methods actually selected for that run (including Tangram and the graph architecture; see References).
Glio-Cartography [Computer software]. Version 1.0.
Spatial tumor microenvironment platform for glioblastoma.
Retrieved from https://gliocartography.com
BibTeX:
@software{gliocartography,
  title  = {Glio-Cartography: A Spatial Tumor Microenvironment
            Platform for Glioblastoma},
  author = {{Glio-Cartography Team}},
  year   = {2026},
  url    = {https://gliocartography.com},
  note   = {Software, Version 1.0}
}
ℹ️
Please also report the exact config.yaml used and the pipeline log's version/commit identifier in your methods section — this is what makes a spatial-omics analysis reproducible by others.
References
- Cable, D. M., Murray, E., Zou, L. S., et al. (2022). Robust decomposition of cell type mixtures in spatial transcriptomics. Nature Biotechnology, 40, 517–526.
- Lee, D. D., & Seung, H. S. (1999). Learning the parts of objects by non-negative matrix factorization. Nature, 401, 788–791.
- Korsunsky, I., Millard, N., Fan, J., et al. (2019). Fast, sensitive and accurate integration of single-cell data with Harmony. Nature Methods, 16, 1289–1296.
- Hamilton, W. L., Ying, R., & Leskovec, J. (2017). Inductive Representation Learning on Large Graphs. Advances in Neural Information Processing Systems (NeurIPS), 30.
- Veličković, P., Cucurull, G., Casanova, A., et al. (2018). Graph Attention Networks. International Conference on Learning Representations (ICLR).
- Puchalski, R. B., Shah, N., Miller, J., et al. (2018). An anatomic transcriptional atlas of human glioblastoma. Science, 360(6389), 660–663.
- Benjamini, Y., & Hochberg, Y. (1995). Controlling the False Discovery Rate: A Practical and Powerful Approach to Multiple Testing. Journal of the Royal Statistical Society: Series B, 57(1), 289–300.
Configuration
All pipeline parameters can be customized via configs/config.yaml:
spatial_qc:
  min_counts: 500
  min_genes: 200
  max_counts: 50000

scrna_qc:
  min_genes: 200
  max_genes: 6000

deconvolution:
  method: tangram
  n_components: 10

gnn:
  n_neighbors: 6
  n_epochs: 50
  hidden_dim: 128

pathways:
  pi3k_akt_mtor: [PIK3CA, AKT1, MTOR, PTEN, RPS6KB1]
  mapk_erk:      [BRAF, MAP2K1, MAPK1, MAPK3, RAS]
  jak_stat:      [JAK1, JAK2, STAT3, STAT5A, IL6]
  nfkb:          [RELA, NFKB1, IKBKB, TNFAIP3]
API Reference & CLI Reference
Analyze spatial glioblastoma data programmatically using the built-in CLI command-line tool or integrated HTTP API endpoints.
CLI Commands
Run the 5-stage pipeline directly in your terminal or compute cluster (HPC):
# Run the entire pipeline with a custom configuration file
gliocarto run --config configs/config.yaml --input data/sample_001/

# Run specific stages (e.g., Stage 1 and Stage 2 only)
gliocarto run --stages 1,2 --config configs/config.yaml

# Verify a signed license key locally
gliocarto verify --key "GCARTO-XXXX-XXXX-XXXX" --machine "YOUR-MACHINE-ID"
HTTP API Endpoints
| Method |
Endpoint |
Description |
Auth |
POST |
/api/auth/register |
Register a new user account with KVKK/GDPR consent |
None |
POST |
/api/auth/login |
Login and obtain a JWT access token |
None |
POST |
/api/licenses/checkout |
Initiate Stripe checkout session for hardware license |
User |
POST |
/api/licenses/request-academic |
Submit academic request form for validation |
User |
GET |
/api/licenses/my-licenses |
Fetch current licenses and countdown details |
User |
Data & Research Ethics
Glio-Cartography processes molecular data derived from human tissue. Responsibility for lawful and ethical data handling rests with the investigator and their institution, not with the software; the following notes describe what the platform does and does not do on your behalf.
What the Software Does
- Runs entirely on the desktop application's local compute — input spatial/scRNA-seq data files are not uploaded to Glio-Cartography servers at any point in the analysis pipeline.
- Does not perform patient re-identification, linkage, or any operation on data beyond the transcriptomic quantification and classification described in this document.
- Website accounts and license activation involve only researcher contact/registration details (see our Privacy Policy) — never tissue or sequencing data.
Investigator Responsibilities
- Obtain and document appropriate ethics committee / Institutional Review Board (IRB) approval, and informed consent where applicable, before analyzing patient-derived tissue.
- Ensure input data have been de-identified in accordance with your institution's policy and applicable law (e.g., HIPAA, GDPR, KVKK) prior to loading them into the pipeline.
- Verify local data residency and export-control requirements before transferring raw data files between sites or collaborators.
ℹ️
Questions about a specific data governance scenario are best directed to your institution's IRB or data protection officer — the Glio-Cartography team cannot provide institution-specific ethics or legal guidance.
FAQ
My pipeline fails at Stage 2 (Deconvolution)
Ensure the sc/snRNA-seq reference has sufficient shared genes and representative cells per intended cell group. Rare groups may be retained in mapping but omitted from marker ranking when statistical replication is insufficient.
GNN zones look uniform / no contrast
Try increasing gnn.n_epochs in config and ensuring your spatial data has good QC coverage (>500 spots after filtering).
Pathway scores are all near zero
Check that your data is normalized (the pipeline auto-detects raw vs normalized). If manually pre-processed, ensure log1p normalization has been applied.
Can I use Glio-Cartography on an HPC cluster?
The Python backend stages can be run headlessly using the CLI: gliocarto run --config config.yaml --input data/. See the CLI reference in the next release notes.
📖 Genel Bakış
Glio-Cartography, glioblastoma (GBM) tümör mikroçevresinin uzamsal karakterizasyonu için araştırma düzeyinde bir hesaplamalı platformdur. Nokta (spot) çözünürlüğünde uzamsal transkriptomik veriyi, tek hücre RNA-seq (scRNA-seq) referans dekonvolüsyonunu ve bir graf nöral ağı (GNN) sınıflandırıcısını, tekrarlanabilir beş aşamalı tek bir analiz hattında birleştirerek histolojik bölge mimarisi ve onkojenik yolak aktivitesinin yayın kalitesinde nicelendirmesini üretir.
Kapsam
Mevcut doğrulanmış girdi yolu, uyumlu bir sc/snRNA-seq referansıyla eşleştirilmiş 10x Genomics Visium çıktısını kabul eder. Spot başına keşifsel hücre bileşimi, Ivy GAP esinli transkripsiyonel zon imzaları, yolak-ekspresyon vekilleri ve araştırma amaçlı PDF üretir. Bunlar histopatoloji, moleküler test, prognoz veya tedavi sonucu değildir.
Kullanım Amacı
⚠️
YALNIZCA ARAŞTIRMA KULLANIMI İÇİNDİR (RUO). Glio-Cartography bir tıbbi cihaz değildir ve tanısal, prognostik veya tedavi kararı amaçlı kullanım için herhangi bir düzenleyici otorite tarafından değerlendirilmemiş veya onaylanmamıştır. Çıktılar, doğrudan veya dolaylı olarak hasta bakımını yönlendirmek amacıyla kullanılmamalıdır.
Bu analiz hattı, arşivlenmiş, kimliksizleştirilmiş veya araştırmacı tarafından üretilmiş uzamsal transkriptomik veriler üzerinde, uygun kurumsal denetim altında çalışan yetkili personel tarafından hipotez üretici araştırmalar için tasarlanmıştır (bkz. Veri & Araştırma Etiği).
Analiz Hattına Genel Bakış
Veriler, sırayla çalışan ve her biri bağımsız olarak yeniden çalıştırılabilen beş aşamadan geçer:
Ham girdi (10x Visium + uyumlu sc/snRNA-seq referansı)
        │
        ▼
[1] Önişlem & KK  ──▶  [2] Dekonvolüsyon  ──▶  [3] GNN Bölge Sınıflandırma
                                                              │
                                                              ▼
                                        [5] Rapor Oluşturma  ◀──  [4] Yolak Analizi
Sistem Gereksinimleri
| Minimum | Önerilen |
|---|
| İşletim Sistemi | macOS 12+, Windows 10+, Ubuntu 20.04+ | macOS 14+, Windows 11, Ubuntu 22.04+ |
| RAM | 16 GB | 32 GB+ (büyük Visium kesitleri) |
| Depolama | 10 GB boş alan | 50 GB+ (çoklu örnek çalışmaları) |
| GPU | Gerekli değil (CPU ile çalışır) | CUDA destekli GPU, 8 GB+ VRAM (Aşama 3 eğitimi) |
🚀 Hızlı Başlangıç
10 dakikadan kısa bir sürede ilk mekansal GBM analizinizi çalıştırın.
1. İndirin ve Kurun
İşletim sisteminize uygun Glio-Cartography yükleyicisini İndirilenler sayfasından indirin. Yükleyiciyi çalıştırın ve ekrandaki talimatları izleyin.
2. Lisansınızı Aktifleştirin
Glio-Cartography uygulamasını açın → Ayarlar (Settings) → Lisans (License) sekmesine gidin. Lisans anahtarınızı uygulamadaki Makine Kimliği ile etkinleştirin; imzalı belirteç daha sonra çevrimdışı doğrulanır.
3. Verinizi Yükleyin
New Analysis (Yeni Analiz) butonuna tıklayın, 10x Visium çıktı dizininizi ve uyumlu bir sc/snRNA-seq referansını (.h5ad veya 10x HDF5) seçin.
4. Analizi Başlatın
Kalite kontrol eşiklerini yapılandırın, Tangram veya belgelenmiş fallback yöntemini seçin ve Run Pipeline (Analizi Çalıştır) butonuna tıklayın. Beş aşamalı analiz yerel olarak çalışır.
5. Araştırma Raporunu Dışa Aktarın
Report (Rapor) sekmesine gidin ve Export PDF (PDF Aktar) butonuna tıklayın. Yayın kalitesindeki bu rapor, tüm uzamsal haritaları, yolak aktivite skorlarını ve tümör bölgesi sınıflandırmalarını içerir.
💾 Kurulum Kılavuzu
Glio-Cartography, bağımsız bir masaüstü uygulamasıdır. Kendi özel Python çalışma ortamıyla birlikte paketlenmiştir; bilgisayarınızda ek bir conda, miniconda veya pip kurulumu gerektirmez.
macOS Kurulumu
GlioCartography-mac.dmg dosyasını indirin.- DMG dosyasını açıp Glio-Cartography simgesini Applications (Uygulamalar) klasörüne sürükleyin.
- Eğer macOS Gatekeeper güvenlik sistemi uygulamanın açılmasını engellerse: Sistem Ayarları → Gizlilik ve Güvenlik → Yine de Aç (Open Anyway) seçeneğine tıklayın.
Windows Kurulumu
GlioCartography-win.exe dosyasını indirin ve çalıştırın.- Kurulum sihirbazındaki adımları takip edin.
- Windows Defender SmartScreen uyarısı alırsanız: Ek Bilgi (More info) → Yine de Çalıştır (Run anyway) butonuna tıklayarak kurulumu tamamlayın.
Linux Kurulumu (AppImage & Terminal)
Linux terminalinden hızlıca indirmek ve çalıştırmak için aşağıdaki komutları kullanabilirsiniz:
# 1. AppImage dosyasını sunucudan çekin
wget https://gliocartography.com/download/linux -O GlioCartography.AppImage

# 2. Çalıştırma izni verin
chmod +x GlioCartography.AppImage

# 3. Uygulamayı çalıştırın
./GlioCartography.AppImage
Not: Bazı Linux dağıtımlarında AppImage çalıştırabilmek için sisteminizde libfuse2 kütüphanesinin yüklü olması gerekebilir (sudo apt install libfuse2).
🔑 Lisans Aktivasyonu
Her lisans anahtarı, donanımınızın benzersiz kriptografik parmak izi olan tek bir **Machine ID** (Makine Kimliği) değerine kilitlenir. Aktivasyon adımları:
- Glio-Cartography uygulamasını açın.
- Ayarlar (Settings) → Lisans (License) bölümüne gidin.
- Ekranda yazan Machine ID kodunu kopyalayın.
- Web sitemiz üzerinden lisans satın alın veya akademik lisans başvurusu yaparken bu kodu girin.
- Başvurunuz yönetici (admin) tarafından onaylandığı zaman hesabınız aktif olacak ve lisans anahtarınız e-posta olarak gönderilecektir.
- Gelen lisans anahtarını uygulamadaki License Key alanına yapıştırıp Activate (Etkinleştir) butonuna tıklayın.
ℹ️
Akademik lisanslar, doğrulanmış akademik araştırmacılar ve kurumlar için tamamen ücretsizdir. Talepler 2-5 iş günü içinde yöneticilerimiz tarafından değerlendirilir.
🧬 Aşama 1 — Veri Önişleme (Preprocessing)
Bu aşama, hem uzamsal transkriptomik (10x Visium) verilerini hem de referans tek hücre RNA-seq (scRNA-seq) verilerini yükler ve kalite kontrolünden geçirir.
Uzamsal Kalite Kontrol (QC) Filtreleri
min_counts — Spot başına minimum UMI okuma sayısı (Varsayılan: MAD tabanlı dinamik filtreleme)min_genes — Spot başına tespit edilen minimum gen sayısımax_mito_pct — Spot başına izin verilen maksimum mitokondriyal gen oranı (Varsayılan: median + 3×MAD)
Tek Hücre Kalite Kontrol Filtreleri
- Mitokondriyal okuma eşiği: median + 3×MAD
- Hücre başına minimum 200 gen tespiti
- Gürültülü çift hücrelerin (doublet) outlier okuma analiziyle elenmesi
Desteklenen Girdi Formatları
- 10x Visium:
filtered_feature_bc_matrix.h5 dosyasını içeren spatial/ çıktı dizini
- scRNA-seq Referansı: 10x HDF5 (
.h5) veya AnnData (.h5ad) dosyaları
📊 Aşama 2 — Hücresel Bölütleme (Deconvolution)
Her bir Visium spotu (55 µm çapında) genellikle birden fazla hücreyi kapsadığından, Aşama 2 her spotun karışık transkriptomik sinyalini, eşleştirilmiş bir scRNA-seq atlasını kompozisyonel temel olarak kullanarak referans hücre tipleri üzerinde olasılık ağırlıklı bir kompozisyona ayrıştırır.
Kullanılan Yöntemler
- Tangram: Paylaşılan genleri ve referans hücre gruplarını kullanarak referans profillerini uzamsal spotlara eşler.
- NNLS karşılaştırması: Çapraz-yöntem uyumunu raporlamak için bağımsız negatif olmayan en küçük kareler tahmini üretir.
Referans ve sorgu uyumu kritiktir. Düşük marker kapsamı veya zayıf Tangram–NNLS uyumu belirsizlik olarak raporlanır ve yorumu sınırlandırmalıdır.
Şekil 2.1: Astrosit, mikroglia, oligodendrosit ve tümöral neoplastik hücre yoğunluklarının uzamsal haritalanmasını gösteren özet infografik.
Özelleştirilebilir Hücre Tipi İşaretçileri (Markers)
# configs/config.yaml
cell_type_markers:
  Tumor:         [TOP2A, MKI67, CDK4]
  Astrocyte:     [GFAP, AQP4, S100B]
  Microglia:     [IBA1, CX3CR1, P2RY12]
  Oligodendrocyte: [MBP, OLIG2, MOG]
  Endothelial:   [CD31, VWF, CLDN5]
🧠 Aşama 3 — GNN Tümör Bölgesi Sınıflandırması
Graf sinir ağı uzamsal ve transkriptomik özelliklerden beş Ivy GAP esinli transkripsiyonel zon imzası tahmin eder. Bunlar model kaynaklı araştırma etiketleridir; patolog tarafından doğrulanmış histolojik bölgeler olarak sunulmamalıdır:
- Pseudopalisading Necrosis (PAN) — Hipoksik nekrotik çekirdek ve çevresi
- Microvascular Proliferation (MVP) — Yoğun anjiyogenez ve damar oluşum bölgesi
- Cellular Tumor (CT) — Yoğun neoplastik tümör hücre yığılım alanı
- Infiltrating Tumor (IT) — Sağlıklı beyin dokusuna sızmakta olan tümör sınır hücreleri
- Leading Edge (LE) — Çevresel istila ve tümör yayılım cephesi
Graf Oluşturma
Her spot bir graf düğümüdür. Kenarlar, en yakın k uzamsal komşuyu birbirine bağlar (varsayılan k=6, Visium'un altıgen kafes yapısıyla uyumludur) ve fiziksel yakınlık ile transkripsiyonel benzerliğin bir bileşimiyle ağırlıklandırılır:
w(i, j) = exp(−dist(i, j)² / 2σ²) · cos_sim(x_i, x_j)
Burada dist(i, j) doku koordinatlarındaki Öklid mesafesi, σ medyan en yakın komşu mesafesine ayarlanan bant genişliği ve cos_sim(x_i, x_j) spot i ve j'nin (dekonvolüsyon bilgisiyle zenginleştirilmiş) ifade vektörleri arasındaki kosinüs benzerliğidir. Bu formül, uzamsal olarak komşu ancak transkripsiyonel olarak farklı spotlar arasındaki kenarları (örneğin keskin bir nekrotik sınır boyunca) zayıflatır.
Eğitim & Değerlendirme
Ağ, hesapsal hücre bileşimi ve imza-türevli hedeflere karşı optimize edilir. Held-out hatalar yalnızca iç tutarlılığı ölçer. Mevcut sürüm patolog etiketli, çok kesitli ground-truth kohortu içermediğinden klinik zon sınıflandırma doğruluğu iddia etmez.
Şekil 3.1: Yapay zeka (GNN) modeli tarafından tahmin edilen mikrobölge sınırlarının H&E doku koordinatları üzerindeki izdüşümü.
Şekil 3.2: Histolojik doğrulama setleri üzerindeki GraphSAGE model doğruluk karışıklık matrisi.
🧬 Aşama 4 — Sinyal Yolağı Analizi
Seçilmiş gen imzalarını kullanarak her spottaki 4 temel onkojenik sinyal yolağını puanlar:
- PI3K / AKT / mTOR
- MAPK / ERK
- JAK / STAT
- NFκB
Her yolak için spot başına bir skor, yolağa ait genlerin ortalama log-normalize ifadesinden, boyutu eşleştirilmiş rastgele seçilmiş bir kontrol gen setinin ifadesinin çıkarılmasıyla hesaplanır (Seurat'ın AddModuleScore / scanpy'nin score_genes fonksiyonuna benzer bir yaklaşım); ardından skorlar örnek içinde z-skorlanarak yolaklar ve kesitler arasında karşılaştırılabilir hale getirilir.
İstatistiksel Testler
Gösterilen yolak değerleri keşifsel transkripsiyonel imza skorlarıdır; fosforilasyon, protein bolluğu, yolak akışı, ilaç duyarlılığı veya klinik yanıt ölçmez.
Şekil 4.1: Tahmin edilen histolojik bölgeler arasındaki Ligand-Reseptör yolak etkileşim gücü haritası (Heatmap).
📄 Aşama 5 — PDF Araştırma Raporu Oluşturma
Analiz sonunda yayın kalitesinde çok sayfalı bir PDF raporu üretilir:
- Veri Kalite Kontrol (QC) özeti
- Uzamsal UMAP ve doku kesiti hücre haritaları
- Bölge bazlı hücre tipi dağılım pastası (Pie charts)
- Yapay zeka tümör mikroçevresi (GNN) bölge sınıflandırma haritası
- Yolak aktivasyon ısı haritaları ve varyans analiz grafikleri
- Bölgelere göre en yüksek derecede farklı ifade edilen genler (DEG) listesi
- Fonksiyonel zenginleştirme (Gene Ontology/Pathway) analiz sonuçları
🔬 Metodoloji & Doğrulama
Bu bölüm, analiz hattı çıktılarının nasıl doğrulandığını ve bu doğrulamanın uygulanabilirlik kapsamını özetler; böylece sonuçlar uygun istatistiksel temkinle yorumlanabilir.
Referans Veri & Çapraz Doğrulama
Tam analiz hattı bağımsız, açık 10x Visium kohortlarında çalıştırılmıştır. Raporlanan metrikler ön işleme kapsamı, yöntem fallback durumu, Tangram–NNLS uyumu, iç held-out hata ve Ivy GAP gen-imza karşılığıdır. Bunların hiçbiri örneğe eşlenmiş patolog referansının yerini tutmaz.
Raporlanan Metrikler
- Çapraz yöntem uyumu — Tangram ve NNLS hücre bileşimi tahminlerinin uyumu.
- Held-out bileşim MSE — hesapsal hedefler için iç tutarlılık; klinik doğruluk değildir.
- Harici atlas karşılığı — Ivy GAP referansıyla gen-imza uyumu; örnek düzeyinde histoloji doğrulaması değildir.
Bilinen Sınırlamalar
- Bölge sınıflandırma doğruluğu, girdi platformunun çözünürlüğüyle sınırlıdır — Visium spotları ortalama birkaç hücreyi kapsar, bu nedenle tek hücre çözünürlüğündeki sınırlar yumuşatılır.
- Dekonvolüsyon doğruluğu referans/sorgu uyumluluğuna bağlıdır; farklı bir tümör alt tipinden veya farklı bir dizileme kimyasından gelen bir scRNA-seq referansı kompozisyon tahminlerini yanlılaştırır.
- Beş bölgeli taksonomi, yaygın kullanılmakla birlikte, sürekli bir biyolojik gradyanın basitleştirilmiş bir temsilidir; sınırda kalan spotlar keskin sınıf sınırları olarak değil bu şekilde yorumlanmalıdır.
- Yolak skorları transkripsiyonel vekil (proxy) ölçümlerdir; protein aktivitesinin veya fosforilasyon durumunun doğrudan ölçümü değildir.
Bu analiz hattından elde edilen sonuçları yayımlayan kullanıcıların, aşağıdaki atıf rehberine uygun olarak yazılım sürümünü, yapılandırma dosyasını ve kullanılan referans veri setini bildirmeleri önerilir.
📚 Terimler Sözlüğü
| Terim | Tanım |
|---|
| Spot | Bir Visium lam üzerindeki tek, uzamsal olarak barkodlanmış yakalama alanı (55 µm çapında); genellikle 1–10 hücreyi kapsar. |
| UMI | Unique Molecular Identifier (Benzersiz Moleküler Tanımlayıcı) — PCR ile çoğaltılmış okumaların kopyalarını ayırt etmeye yardımcı olan rastgele bir barkod; yakalanan moleküller için göreli sayım sağlar, mutlak molekül miktarı değildir. |
| Dekonvolüsyon | Karışık (çok hücreli) bir ifade sinyalinin, bileşen referans hücre tiplerinin tahmini oranlarına istatistiksel olarak ayrıştırılması. |
| scRNA-seq referansı / atlası | Bilinen, etiketlenmiş hücre tipi bilgisine sahip bir tek hücre RNA dizileme veri seti; dekonvolüsyon için kompozisyonel temel olarak kullanılır. |
| GNN | Graph Neural Network (Graf Nöral Ağı) — graf üzerinde birbirine bağlı komşulardan bilgiyi yinelemeli olarak toplayarak düğüm temsilleri öğrenen bir model sınıfı. |
| MAD | Median Absolute Deviation (Medyan Mutlak Sapma) — uyarlanabilir KK eşikleri için kullanılan, aykırı değerlere dirençli bir istatistiksel dağılım ölçüsü. |
| Yolak skoru | Bir sinyal yolağı için küratörlüğü yapılmış gen setinin göreceli transkripsiyonel aktivitesini temsil eden, spot başına özet istatistik. |
| Bölge / mikroçevre bölgesi | Histolojik ve transkripsiyonel olarak birbirinden ayrışan beş GBM doku bölgesinden biri (bkz. Aşama 3). |
| FDR | False Discovery Rate (Yanlış Keşif Oranı) — çoklu test düzeltmesinden sonra istatistiksel olarak anlamlı bulunan tüm sonuçlar arasında beklenen yanlış pozitif oranı. |
📝 Nasıl Atıf Yapılır
Glio-Cartography bir yayına, teze veya rapora katkı sağladıysa yazılıma ve o çalıştırmada gerçekten seçilen yöntemlere (Tangram ve graf mimarisi dahil; bkz. Kaynakça) atıf yapın.
Glio-Cartography [Bilgisayar yazılımı]. Sürüm 1.0.
Glioblastoma için uzamsal tümör mikroçevresi platformu.
https://gliocartography.com adresinden alınmıştır.
BibTeX:
@software{gliocartography,
  title  = {Glio-Cartography: A Spatial Tumor Microenvironment
            Platform for Glioblastoma},
  author = {{Glio-Cartography Team}},
  year   = {2026},
  url    = {https://gliocartography.com},
  note   = {Software, Version 1.0}
}
ℹ️
Lütfen kullandığınız tam config.yaml dosyasını ve analiz hattı günlüğündeki sürüm/commit tanımlayıcısını da yöntemler bölümünüzde bildirin — bir uzamsal-omik analizini başkaları tarafından tekrarlanabilir kılan şey tam olarak budur.
📖 Kaynakça
- Cable, D. M., Murray, E., Zou, L. S., ve ark. (2022). Robust decomposition of cell type mixtures in spatial transcriptomics. Nature Biotechnology, 40, 517–526.
- Lee, D. D., & Seung, H. S. (1999). Learning the parts of objects by non-negative matrix factorization. Nature, 401, 788–791.
- Korsunsky, I., Millard, N., Fan, J., ve ark. (2019). Fast, sensitive and accurate integration of single-cell data with Harmony. Nature Methods, 16, 1289–1296.
- Hamilton, W. L., Ying, R., & Leskovec, J. (2017). Inductive Representation Learning on Large Graphs. Advances in Neural Information Processing Systems (NeurIPS), 30.
- Veličković, P., Cucurull, G., Casanova, A., ve ark. (2018). Graph Attention Networks. International Conference on Learning Representations (ICLR).
- Puchalski, R. B., Shah, N., Miller, J., ve ark. (2018). An anatomic transcriptional atlas of human glioblastoma. Science, 360(6389), 660–663.
- Benjamini, Y., & Hochberg, Y. (1995). Controlling the False Discovery Rate: A Practical and Powerful Approach to Multiple Testing. Journal of the Royal Statistical Society: Series B, 57(1), 289–300.
⚙️ Yapılandırma Parametreleri
Tüm analiz parametrelerini configs/config.yaml dosyası üzerinden özelleştirebilirsiniz:
spatial_qc:
  min_counts: 500
  min_genes: 200
  max_counts: 50000

scrna_qc:
  min_genes: 200
  max_genes: 6000

deconvolution:
  method: tangram
  n_components: 10

gnn:
  n_neighbors: 6
  n_epochs: 50
  hidden_dim: 128

pathways:
  pi3k_akt_mtor: [PIK3CA, AKT1, MTOR, PTEN, RPS6KB1]
  mapk_erk:      [BRAF, MAP2K1, MAPK1, MAPK3, RAS]
  jak_stat:      [JAK1, JAK2, STAT3, STAT5A, IL6]
  nfkb:          [RELA, NFKB1, IKBKB, TNFAIP3]
💻 CLI Kullanımı & HTTP API Referansı
Glio-Cartography motorunu programatik olarak terminal üzerinden veya HTTP API uç noktalarıyla entegre ederek de çalıştırabilirsiniz.
CLI Terminal Komutları
Boru hattını bilgisayarınızda veya bir HPC kümesinde komut satırından çalıştırma:
# 5 aşamalı analizi özel bir konfigürasyon dosyasıyla başlatın
gliocarto run --config configs/config.yaml --input data/sample_001/

# Sadece belirli aşamaları çalıştırın (örn: Aşama 1 ve Aşama 2)
gliocarto run --stages 1,2 --config configs/config.yaml

# Lisans anahtarınızı terminal üzerinden doğrulayın
gliocarto verify --key "GCARTO-XXXX-XXXX-XXXX" --machine "MAKİNE-KİMLİGGİNIZ"
HTTP API Sunucu Uç Noktaları
| Metot |
API Yolu (Endpoint) |
Açıklama |
Yetki |
POST |
/api/auth/register |
KVKK/GDPR onaylarıyla yeni kullanıcı kaydı oluşturma |
Yok |
POST |
/api/auth/login |
Kullanıcı girişi yapar ve JWT erişim token'ı üretir |
Yok |
POST |
/api/licenses/checkout |
Stripe lisans ödeme oturumunu başlatır |
Kullanıcı |
POST |
/api/licenses/request-academic |
Akademik lisans talep formunu onaya gönderir |
Kullanıcı |
GET |
/api/licenses/my-licenses |
Kullanıcının aktif lisanslarını ve süre detaylarını listeler |
Kullanıcı |
🔐 Veri & Araştırma Etiği
Glio-Cartography, insan dokusundan elde edilen moleküler verileri işler. Verilerin yasal ve etik şekilde işlenmesi sorumluluğu yazılıma değil, araştırmacıya ve kurumuna aittir; aşağıdaki notlar platformun sizin adınıza ne yaptığını ve ne yapmadığını açıklar.
Yazılımın Yaptıkları
- Tamamen masaüstü uygulamasının yerel bilgi işlem kaynakları üzerinde çalışır — girdi uzamsal/scRNA-seq veri dosyaları, analiz hattının hiçbir aşamasında Glio-Cartography sunucularına yüklenmez.
- Bu belgede açıklanan transkriptomik nicelendirme ve sınıflandırma dışında hasta yeniden kimliklendirmesi, eşleştirme veya veri üzerinde herhangi bir başka işlem yapmaz.
- Web sitesi hesapları ve lisans aktivasyonu yalnızca araştırmacı iletişim/kayıt bilgilerini içerir (bkz. Gizlilik Politikamız) — asla doku veya dizileme verisini değil.
Araştırmacının Sorumlulukları
- Hasta kaynaklı dokuyu analiz etmeden önce, uygulanabilir durumlarda uygun etik kurul (İRB) onayını ve bilgilendirilmiş onamı alın ve belgeleyin.
- Girdi verilerinin, analiz hattına yüklenmeden önce kurumunuzun politikasına ve yürürlükteki mevzuata (örn. KVKK, GDPR, HIPAA) uygun şekilde kimliksizleştirildiğinden emin olun.
- Ham veri dosyalarını kurumlar veya iş birlikçiler arasında aktarmadan önce yerel veri saklama (data residency) ve ihracat kontrolü gerekliliklerini doğrulayın.
ℹ️
Belirli bir veri yönetişimi senaryosuyla ilgili sorular en iyi şekilde kurumunuzun etik kuruluna veya veri koruma görevlisine yöneltilir — Glio-Cartography ekibi kuruma özgü etik veya hukuki rehberlik sağlayamaz.
❓ Sıkça Sorulan Sorular (SSS)
Analiz 2. Aşamada (Deconvolution) hata veriyor
sc/snRNA-seq referansında yeterli ortak gen ve hedeflenen her hücre grubu için temsil bulunduğundan emin olun. İstatistiksel tekrarı yetersiz nadir gruplar eşlemede korunabilir ancak marker sıralamasından çıkarılabilir.
GNN bölge haritası çok homojen, sınırlar net değil
Konfigürasyon dosyasındaki gnn.n_epochs (eğitim epoch sayısı) değerini artırmayı deneyin ve mekansal verinizin kalite kontrolden sonra yeterli spot sayısına (>500 spot) sahip olduğundan emin olun.
Yolak aktivasyon skorları sıfıra yakın çıkıyor
Girdi verilerinizin log-normalize edildiğinden emin olun (boru hattı otomatik algılar). Eğer manuel önişlem yaptıysanız, verinin log1p normalizasyonundan geçtiğini kontrol edin.
Uygulamayı HPC (Yüksek Başarımlı Hesaplama) kümesinde çalıştırabilir miyim?
Evet. Python backend motoru CLI arayüzü sayesinde arayüzsüz (headless) olarak HPC kümelerinde paralel olarak çalıştırılabilir: gliocarto run --config config.yaml --input data/.